viernes, 10 de febrero de 2012

Práctica 6


1. Actividades, datos, cálculos y discusión de resultados.

En esta práctica, prácticamente se reportarán datos cualitativos acerca de lo observado en el proceso. Debido a falta de tiempo para concluir, a falta de material, como que se terminó el éter, y a prevención (evitamos el baño maría) no se logró obtener ningún resultado numérico de los que esperábamos.


Empezamos siguiendo el procedimiento que la Dra. Norma nos explicó el Jueves anterior. Lo primero fue preparar las soluciones que íbamos a requerir para el desarrollo de la práctica entera. Honorio y Giselle prepararon la solución de HCl al 20% V/v. Alejandro y Gibrán realizaron la solución de bicarbonato (NaHCO3) también al 20% m/v. En ésta última, al hacer los cálculos, se supo que necesitaban 10 g de NaHCO3 y no se solubilizó todo en el agua.

El profesor Juan José procedió a realizar para todos la solución de NaOH al 20%.

Comenzamos agregándole 30 ml de éter a la mezcla orgánica que nos proporcionó el profesor. La solución que se produjo dejó residuos sólidos, los cuales separamos por medio de filtración. La fase líquida que obtuvimos fue la fase etérea 1.


A ésta se le agregó 25 ml del HCl al 20%, con lo que se separo en 2 fases. Procedimos a separarlas por medio del embudo por decantación. Al extraer la fase acuosa repetimos el procedimiento con HCl. Vimos que se volvió a separar y en equipo discutimos y llegamos a la conclusión de que se hace para limpiar todo lo que no se fue la primera vez de base, por que no es seguro que todos las bases hayan reaccionado con el ácido en una sola vez. Llamamos fase acuosa II a lo extraído, lo cual dejamos aparte para proseguir con la fase etérea.

Ahora se trató la solución con NaHCO3 para llevarnos a la siguiente fase acuosa los compuesto fuertemente ácidos, que son los que reaccionaran y por lo mismo que se comentó arriba, se repite el proceso de nuevo. No se comenta mucho porque fue un proceso bastante similar, vimos la separación de fases y extrajimos por decantación. Llamamos fase acuosa III a lo obtenido y seguimos tratando la etérea.

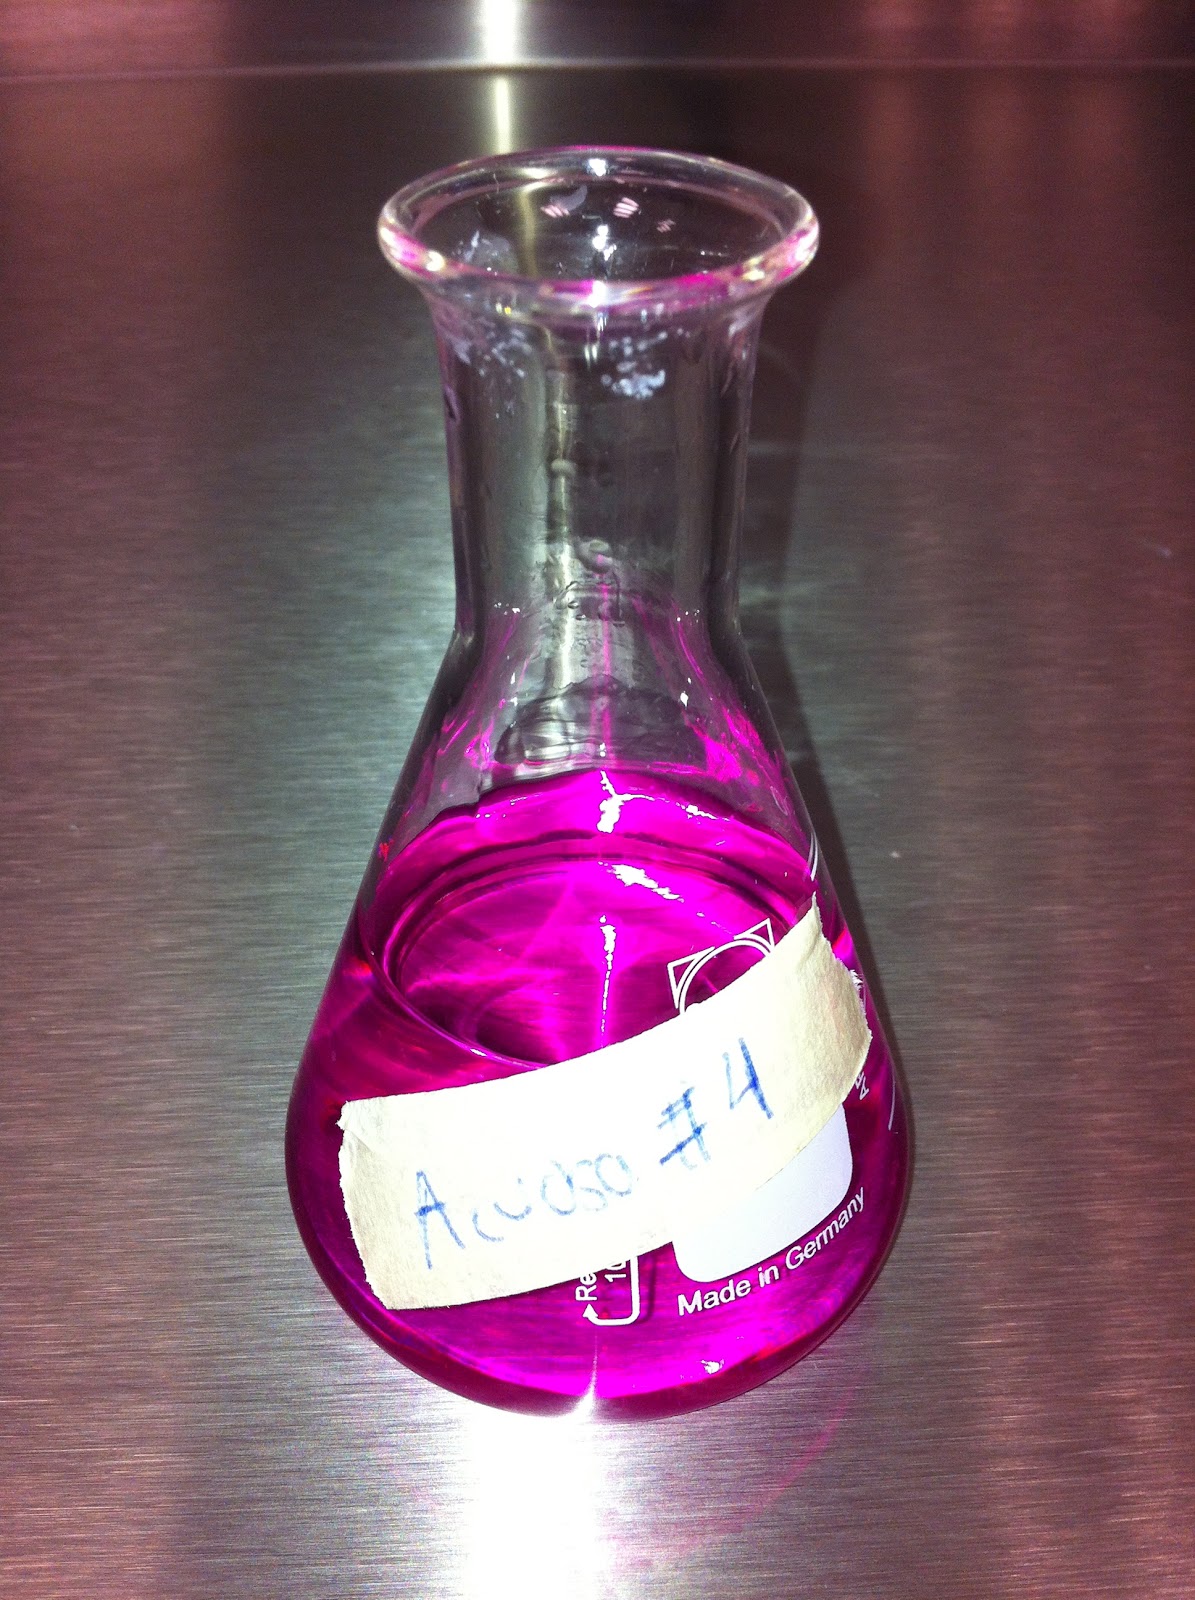
Ahora se le agregó el NaOH al 20% para hacer reaccionar lo ácidos mas débiles. Sucedió algo muy curioso cuando agregamos NaOH ya que se pinto nuestra solución de color rosa y pensamos que algo habíamos hecho mal. Discutimos en equipo que había pasado y llegamos a la conclusión de que la mezcla contenía fenolftaleína (indicador básico) y al introducir el NaOH, un compuesto fuertemente básico, llegamos a un pH que el indicador detecto. Aún así vimos la separación fácilmente ya que la fase etérea seguía manteniendo un color transparente. Separamos y repetimos el proceso para extraer en su totalidad los ácidos débiles. Obtuvimos nuestra última fase acuosa (IV). El proceso en el que repetimos agregar NaOH y lo que se reporta a continuación lo realizamos en el día 2 de la práctica.

Quisimos continuar con el último proceso de la fase etérea IV al ponerla a secar con un agente desecante (MgSO4), pero no contábamos con él, por lo que no se pudo llegar a más con la fase etérea, más que lo observado cualitativamente ya antes mencionado. Se platicó en equipo y se concluyó que en esa fase etérea se encontraba la mayoría de los compuestos neutros de nuestra mezcla inicial.

Ahora procedimos a tratar nuestra tres fases acuosas anteriores para liberar de ellas a los compuestos objetivo. A nuestra fase acuosa II le agregamos NaOH para liberar a los compuestos básicos. Esto sucede debido a que el HCl reacciona con el NaOH introducido. 


Separamos una pequeña fase orgánica que se formó por decantación y procedimos a tratar con éter la solución restante para no perder gran parte del producto. Extrajimos esa fase etérea y la juntamos con lo previamente obtenido. No pudimos realizar los siguientes pasos por falta de tiempo.

La fase acuosa III se tenía que tratar con HCl, la cual se tuvo que hacer al tanteo ya que se terminaron los indicadores de pH, y teníamos que lograr una acidez de 4. Calculamos pero no logramos formar esta vez alguna fase orgánica. Proseguía a tratarse con éter la solución pero el éter se terminó y ya no pudimos avanzar con la siguiente parte.

La fase acuosa IV la tratamos del mismo modo que la anterior, agregándole HCl, pero aquí tuvimos complicaciones, ya que era la que contenía el pH mas básico. Agregamos alrededor de 50 ml de HCl o más, y nunca pudimos apreciar con claridad la separación de fases y mucho menos quitar el color rosa del indicador.


Discutiendo creímos que esto se debía a que la fase acuosa se encontraba muy básica y ya no pudimos agregar más porque no cabía en el matraz. Logramos ver una pequeña diferencia y procedimos a separarla por decantación. 


Tuvimos que parar en ese punto a falta de éter también.


No pudimos concretar la parte en que la solución ya tratada con éter una última vez, se colocaba en una cama de sosa y MgSO4 respectivamente, que era el paso en el que lograríamos obtener la muestra original.


El baño María también se evito debido a lo peligroso que era tratar un compuesto con tan bajo punto de ebullición como lo es el éter. De aquí se procedía a obtener los compuestos neutros con un baño de hielo-agua.


2. Cuestionario


El cuadro en la práctica buscaba resultados que requerían el baño maría y la cristalización para poder observar esas propiedades. Por obvias razones no se incluye el cuadro, el cual tampoco se pudo conseguir de bibliografía.

  • ¿Por qué los líquidos orgánicos se secan antes de eliminar el disolvente y no después?    

R= Para eliminar cualquier traza de agua (como consecuencia del contacto entre fase acuosa y orgánica y de los disolventes orgánicos y el agua ya que estos no son totalmente inmiscibles) que pudiera entorpecer la solubilidad del liquido en un disolvente.


  • Indíquese que agentes desecantes se han empleado para los productos obtenidos en la práctica.

R= 
MgSO4- eficaz, barato e inerte


  • Indicar el esquema de separación y aislamiento de una mezcla constituida por: anilina, naftol y p-diclorobenceno en sus componentes puros.


3. Conclusiones y Recomendaciones


Hemos ido aprendiendo a lo largo de las prácticas diferentes maneras de extraer compuestos que esta mezclados con otros. Cada vez las técnicas son un poco más complejas pero es importante saber las diferentes maneras en que uno puede extraer compuestos. Fue difícil terminar esta práctica y lograr los objetivos porque se nos recortó un poco el tiempo y no lo supimos aprovechar del todo. Como vimos, también los equipos no sabemos usar todavía de manera correcta el material porque nos terminamos la tiras indicadoras y el éter. Nuestro equipo falto de tratar 2 muestras con éter porque se terminó, y no sabemos si fue porque no había suficiente o lo demás equipos desperdiciaron mucho. Es difícil describir si cumplimos los objetivos debido a que fue un buen aprendizaje en lo cualitativo del proceso, pero no pudimos llegar al resultado final con los datos que necesitábamos para completar el aprendizaje. Nuestra recomendación es que los equipos (incluidos nosotros) aprovechemos el material de una mejor manera para poder terminar las prácticas correctamente, así iremos aprendiendo a trabajar mejor para un nivel laboral.


4. Referencias


Experimentación en Síntesis Orgánica. UNAM (En línea). Obtenido el 9 de febrero del 2012 dehttp://portal.uam.es/portal/page/profesor/epd2_profesores/prof2630/enlaces/GuiaDocenteExperimentacionQO.pdf


martes, 7 de febrero de 2012

Práctica 5

  1. Actividades, datos, cálculos y discusión de resultados.

Parte única: Sublimación

Se colocó .96 gramos de I2 mezclado con .136 gramos de Kl (anteriormente pesados en una báscula analítica) en un vaso de precipitados de 250 ml cubierto con un matraz bola lleno de hielo previamente triturado.


Se colocaron agitadores dentro de la campana de extracción para situar los vasos de precipitados con sus respectivas mezclas de I2 y Kl, se calentaron a máxima temperatura con un tiempo aproximado de 45 minutos a una hora (con el fin de que se crearan cristales debajo del matraz); después de que transcurriera el tiempo, con mucho cuidado movimos el vaso de 250 ml a una superficie plana dentro de la campana, sujetamos el matraz de bola y con una pala retiramos los residuos del I2 y Kl a un vaso de 50 ml (que primeramente se pesó 34.81 gramos) para después pesarla y calcular el rendimiento de la operación (35.07 gramos).


Vaso de 50 ml
Vaso de 50 ml con residuos
34.81 g
35.07 g


Se discutió en equipo que el rendimiento generado pudo haber sido mejor, ya que se presentaron problemas a la hora de mover los vasos porque se caían los pequeños cristales formados en la parte inferior del matraz bola y no se calcularon los pesos de los cristales que se quedaron en el fondo del vaso de 50 ml, debido a esto no se obtuvo el rendimiento esperado.


2. Cuestionario.


1. ¿Por qué se pone hielo en el interior del matraz?


R= Para enfriar el vapor producido y que se cristalice en la base del matraz.


2. ¿Podrían sublimar estas substancias sin elevar la temperatura?


R= No, porque es imposible variar la presión atmosférica del ambiente, por lo tanto para que haya ese cambio debe de existir.


3. Escribir las reacciones de eliminación de cloro y de bromo.


3. Conclusiones y recomendaciones.

Aprendimos en esta práctica que el proceso de sublimación no es una tarea difícil, sino un poco laboriosa y como todas las prácticas, se deben realizar con el mayor de los cuidados; esta fue una práctica poco complicada que se necesitó de poco tiempo para llevarla a cabo a comparación con prácticas anteriores, sin embargo es fundamental medir de forma correcta los pesos de los reactivos a utilizar para que el rendimiento esté bien expresado. Nuestra recomendación hacia otros equipos, es que se debe pesar con el mayor de los cuidados los reactivos para tener el mejor rendimiento posible y se deberá trabajar con mucho cuidado con la campana de extracción, todo es para tener mejores resultados y para que la práctica sea satisfactoria. En general, concluimos que esta vez se cumplieron los objetivos trazados.


4. Referencias.

Experimento 8. Parte A. Obtenido el 6 de febrero del 2012 de http://www.oaq.uba.ar/Labescuela/Exp-8.htm

martes, 31 de enero de 2012

Práctica 4


1. Actividades, datos, cálculos y discusión de resultados

Parte 1: Extracción con disolvente orgánico.

Este experimento no se terminó por problemas con el yodo, por lo que no queda reportado en esta práctica.


Parte 2: Extracción selectiva con disolventes activos


Se nos proporcionaron 3 compuestos diferentes (uno ácido, uno básico y uno neutro), que eran acido benzoico, naftalina y urea. El experimento consistía en verter cada uno de los compuestos en 3 solventes diferentes y apreciar si eran solubles. Los resultados se muestras en la siguiente tabla:


Compuesto
Éter dietílico
Sol. acuosa
NaOH 10%
Sol. acuosa
HCl 10%
Ácido
Poco Soluble
Soluble
No soluble
Base
No soluble
Poco soluble
Soluble
Neutro
Soluble
No soluble
No soluble


A partir de los datos de esta tabla, se pidió que construyéramos un diagrama en el cuál seleccionaríamos los solventes a utilizar para separar las mezcla de acido/base/neutro que teníamos. Se construyó el siguiente diagrama:


Se discutió en equipo porque la elección de estos solventes y si los resultados fueron correctos. A la mezcla se le agregó primero H2O para volverla solución, pero al hacer eso, habíamos disuelto la urea en el agua, ya que es bastante soluble. Discutimos hasta llegar a la conclusión de que al agregarle NaOH, éste reaccionaría con el acido formando benzoato de sodio mas agua. Por lo tanto al filtrarlo lo que obtuvimos en la fase acuosa fue la urea disuelta en agua, que se corroboró midiendo su pH (el resultado fue 14). No todos estaban seguros de ese paso y discutimos de porque hacerlo, pero cuando vimos el resultado en el pH, todos concordamos en que se estaba haciendo de manera correcta.


En nuestra muestra orgánica seguían el naftaleno y el benzoato de sodio, al cuál, después de una discusión larga, se le agregó el HCl en vez del éter, ya que cuando agregamos HCl, este reaccionaría con el benzoato de sodio, regresando a ser acido benzoico. Se filtró y al medir el pH de la fase acuosa se obtuvo un pH entre 0 y 1, con lo que comprobamos que íbamos por el camino correcto.


Por último, agregamos agua al naftaleno que sobraba para volverlo solución y medirle el pH. Este resultado fue de 5, un pH esperado,así que todo salió como lo previmos.


Ya que obtuvimos los 3 compuestos, evaporamos los solventes que estaban mezclados con nuestros solutos objetivo y los pesamos para obtener el porcentaje en el que cada uno se encontraba en la mezcla. Hay que aclarar 2 cosas antes. Este paso se realizó hasta el día 31 de Enero, por lo que se editó hasta ese día en la noche y la segunda es explicar por que si la práctica dice que se debe tomar 3 gramos de soluto, reportamos 6 en los resultados.


Este resultado le causo mucho ruido a nuestro equipo y tuvimos que discutir para encontrar la respuesta de porque había pasado esto. Para empezar fue muy difícil maniobrar la evaporación de las muestras porque sobre todo el ácido se evaporaba rápido y se llevaba a la muestra consigo, pero mas allá de eso al terminar los resultados pensamos en que probablemente no habíamos tarado bien en la báscula el vaso de precipitado.


 Haciendo memoria, recordamos que utilizamos 2 vasos diferentes para tarar y tomar la muestra mezclada. Comparamos sus pesos y resulta que un vaso de precipitado es 2.89 gramos mas pesado que el otro, por lo que explica que se cometió un error y en vez de tomar 3 gramos, tomamos 5.9 gramos y se explica porque nuestros resultados fueron confusos. Después de esta explicación presentaremos los resultados en la siguiente tabla:


Compuesto
Peso
%
Ácido
 1.9 gramos
 32%
Base
 3 gramos
 50%
Neutro
 1.1 gramos
 18%

Podemos observar que la mezcla estaba casi en una relación de 3:2:1, según nuestros resultados.

Parte 3: Extracción de un fármaco.

Por falta de tiempo, solamente dio tiempo de que se extrajera el acido acetilsalisílico, por lo que la Dra. Norma indicó que no se procediera a realizar la prueba en los 10 tubos de ensaye, con lo cual se vuelve imposible reportar la práctica.

2. Cuestionario

Parte 1.

¿Cuál de estos disolventes al mezclarse formará dos fases inmiscibles?

R= El cloruro de metileno, porque en primera, es el menos soluble por g en 100 ml de H2O y permitirá formar las 2 partes inmiscibles, y en segunda porque por relación de densidades, el cloruro de metileno queda en la parte inferior de las fases inmiscibles. La adición del cloruro de metileno hará que el doble enlace del carbono pueda deshacerse y atraer así al I2, que es muy electronegativo, y se separará de su mezcla y se unirá con el cloruro, promoviendo la extracción del yodo. 


Parte 2.


a) RCOOH + HCl
R= No reacciona.

b) RCOOH + NaOH

R=Benzoato de Sodio + H2O

c) R-NH2 + HCl
R=CO(NH2)2 + HCl + Calor   ----> NH-C(NH2)(OH) + Cl2 (g) 
d) R-NH2 + NaOH
R= No reacciona
e)      Naftaleno   + HCl
R=No reacciona
f)        Naftaleno  + NaOH
R=No reacciona

De los compuestos que fueron solubles en HCl 10%:

a) ¿Cómo los volvería a insolubilizar?
Agregando el compuesto contrario (una base) mas concentrada como el NaOH.
b) ¿Qué haría para recuperarlos ya como sólidos?
Filtrar los residuos sólidos ya precipitados

De los compuestos que fueron solubles en NaOH 10%

a) ¿Cómo los volvería a insolubilizar?
Agregando el compuesto contrario (un ácido) mas concentrado como el HCl
b) ¿Qué haría para recuperarlos ya como sólidos?
Evaporar el disolvente para obtener lo deseado.


Parte 3.


1.    Con base en los resultados experimentales, ¿cuál es la mejor técnica de extracción: la simple o la múltiple? Fundamente su respuesta.


La extracción múltiple debido a que en menor cantidad de disolvente la mayor parte de este reacciona con la muestra a extraer y al repetir este procedimiento varias veces se obtiene un mayor rendimiento, además en la extracción múltiple la fase acuosa se reconoce más fácilmente.


2.    ¿Qué es un disolvente activo? cite cinco ejemplos.


Es solvente que reacciona con el soluto; (su función es disolver sustancias no hidrosolubles), sus ejemplos como Hidróxido de Sodio, Ácido Clorhídrico, Éter dietílico, Hexano y Tolueno.


3.    ¿En que casos debe utilizarse la extracción múltiple?

Cuando se quiere obtener un rendimiento mayor de extracción para la muestra o bien, cuando se requiere hacer una extracción de tipo cualitativa.

4.    ¿En que casos debe utilizarse la extracción selectiva?

Cuando se tenga más de dos componentes y se pretenda obtener un solo componente.

5.    ¿Por qué el compuesto neutro debe obtenerse por destilación del disolvente en el que se encuentra y no por cristalización en dicho disolvente?

Para que se pueda quitar el disolvente, ya que si se cristalizan los dos compuestos podrían tener puntos de fusión cercanos.

6.    ¿Por qué no deben eliminarse directamente por el drenaje, sustancias de desecho como yoduro de potasio, yodo, naftaleno, urea, cloroformo, ácido clorhídrico e hidróxido de sodio? ¿Cuál es la forma correcta de hacerlo?

Principalmente porque pueden no degradarse y ser muy peligrosos para nuestra salud; algunos pueden mantenerse en su recipiente determinado pero con sus respectivas etiquetas para identificar los residuos.


7.    Diga cual de los siguientes sistemas de disolventes son factibles para la extracción. ¿De acuerdo a su densidad, en que fase quedarían ubicados los disolventes?

a) Hexano (d= 0.66) Arriba –agua (d=1.00) Abajo
b) Tolueno (d=0.87) Arriba  -agua (d=1.00) Abajo
b) Ácido acético (d= 1.05) Abajo –agua (d=1.00) Arriba
d) Ácido clorhídrico (d= 1.19) Abajo-agua (d=1.00) Arriba

8.    Diseñe un diagrama de separación para una mezcla de m-nitroanilina, - naftol y p-diclorobenceno.


1.    De acuerdo con un criterio de calidad, especificidad y costo ¿qué tipo de hidróxido de sodio recomendaría para un proceso de extracción de la fase orgánica?
a) Sosa en escamas.
b) Sosa al 50% (sol. acuosa)
c) Hidróxido de sodio grado R.A.
d) Sosa cáustica grado Rayón.


Parte 4.


1.    ¿Por qué una sustancia se vuelve más soluble en un disolvente al aumentar su temperatura?

Al aumentar la temperatura aumenta la entropía de las moléculas con lo cual la interacción entre las moléculas es mayor y hay una mayor capacidad de solubilidad.

2.    De la última tabla, ¿cuál es la constante dieléctrica de cada solvente y cuál es más polar y cuál menos polar?
      Aun no podemos responder.
3.    Investigue la estructura del ácido acetilsalicílico y la del acetaminofén (dibújela en chemsketch).

4.    ¿Qué es un anestésico y un excipiente?
Anestésico: sustancia que interfiere en la percepción de las sensaciones, bloquean la información sensorial.
Excipiente: son sustancias inactivas a las cuales se le agrega el principio activo de una medicina.
5.    ¿Qué función cumple la adición de HCl a la fase acuosa?
Se agrega HCl para protonar la disolución lo cual genera un precipitado fácil de extraer
6.    ¿Para qué se agrega la solución de NaOH?
Agregando NaOH se desprotonan las soluciones formando un precipitado


3. Conclusiones y Recomendaciones


Aprendimos en esta práctica que el proceso de extracción es muy complicado de hacer. Jamás se nos había complicado hacer tanto una práctica como en esta ocasión. Aprendimos que la extracción requiere de muchos conocimientos que a veces no tenemos tan presentes de Química inorgánica, como para empezar, el correcto preparado de una solución. De por sí, los procesos eran largos y un equipo preparó mal la primer solución con que se trabajaría y la práctica se extendí o tres días. Fue una práctica bastante activa pero bastante complicada. Nuestra recomendación es que los equipos, incluso nosotros cuando nos toque, estemos atentos de la indicaciones para preparar soluciones y que así la práctica se pueda desarrollar correctamente sin equivocarnos.

4. Referencias


- González, M. (2011, julio 23). Extracción química. Recuperado de http://quimica.laguia2000.com/conceptos-basicos/extraccion-quimica
- QuimiNet. (2007, Enero 31). El benzoato de sodio. Retrieved from http://www.quiminet.com/articulos/el-benzoato-de-sodio-18270.htm
- S.N. 7- extracción simple, múltiple y selectiva. Retrieved from http://es.scribd.com/doc/14172701/7-EXTRACCION-simple-multiple-y-selectiva

- Extracción Simple, Múltiple y Selectiva. Recuperado el 30 de enero del 2012 de http://es.scribd.com/doc/14172701/7-EXTRACCION-simple-multiple-y-selectiva